MarcoRived

Acerca de Ángel Marco

Este autor no presenta ningún detalle.
Hasta ahora Ángel Marco ha creado 602 entradas de blog.
5 06, 2026

Dermatomiositis juvenil

Por |2026-06-05T08:33:01+02:005 junio, 2026|Pediatría|

La dermatomiositis juvenil (DMJ) es una miopatía inflamatoria autoinmune, caracterizada por una inflamación sistémica que afecta principalmente a vasos sanguíneos, músculos y piel.

A nivel fisiopatológico, la enfermedad se define por una microangiopatía mediada por el complemento, donde el depósito de complejos inmunes en los vasos sanguíneos provoca daño endotelial y destrucción capilar, resultando en una isquemia muscular que se manifiesta como atrofia perifascicular en los estudios histológicos.

El cuadro clínico […]
5 06, 2026

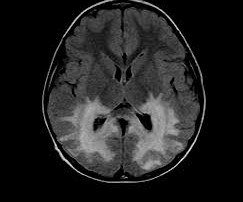
Adrenoleucodistrofia ligada al cromosoma X (X-ALD)

Por |2026-06-05T07:09:21+02:005 junio, 2026|Pediatría|

La Adrenoleucodistrofia ligada al cromosoma X (X-ALD) representa un desafío crítico debido a su capacidad para devastar el sistema nervioso y la función endocrina en pacientes jóvenes y adultos.

Esta patología de origen peroxisomal es causada por mutaciones en el gen ABCD1, lo que provoca un defecto en la proteína transportadora encargada de introducir los ácidos grasos de cadena muy larga (VLCFA) en el peroxisoma para su degradación. Como consecuencia, […]

4 06, 2026

Síndrome de Zellweger

Por |2026-06-04T08:40:21+02:004 junio, 2026|Pediatría|

El Síndrome de Zellweger representa el extremo más severo de los trastornos del espectro de la biogénesis del peroxisoma.

Esta entidad es un trastorno metabólico hereditario de baja prevalencia que compromete la formación de los peroxisomas, orgánulos celulares críticos para la homeostasis lipídica y la supervivencia neuronal. Al ser la variante más grave de este grupo de enfermedades, su presentación suele ser precoz, manifestándose de forma dramática durante el […]

3 06, 2026

Síndrome de Hunter. Mucopolisacaridosis tipo II

Por |2026-09-04T11:31:57+02:003 junio, 2026|Pediatría|

El síndrome de Hunter, también se conoce como mucopolisacaridosis tipo II (MPS II).

La sospecha clínica se fundamenta en una tríada clásica compuesta por rasgos faciales toscos, hepatomegalia y rigidez articular, la cual suele acompañarse de señales de alerta tempranas como hernias inguinales recurrentes y una voz ronca de carácter progresivo.

Un elemento diferencial esencial para distinguir esta patología del síndrome de Hurler (MPS I) es que en el síndrome de Hunter […]

3 06, 2026

Péptidos. Nuevos tratamientos.

Por |2026-06-03T07:02:02+02:003 junio, 2026|Pediatría|

Los péptidos representan uno de los lenguajes fundamentales de la comunicación intercelular, actuando de forma complementaria a las hormonas esteroideas.

En el ámbito clínico, se clasifican principalmente en dos categorías: aquellos con receptores conocidos, como el GLP-1, que ofrecen efectos potentes y predecibles, y compuestos con múltiples objetivos o efectos epigenéticos, como el BPC-157, que modifican la expresión génica al unirse al ADN.

El BPC-157, un compuesto derivado de proteínas gástricas y compuesto por 15 […]

2 06, 2026

Enfermedad por reflujo gastroesofágico y la patología pulmonar

Por |2026-06-02T07:16:52+02:002 junio, 2026|Pediatría|

La relación entre la enfermedad por reflujo gastroesofágico (ERGE) y la patología pulmonar en niños representa un desafío clínico debido a su naturaleza bidireccional y compleja.

Se estima que hasta un 30% de los niños con ERGE manifiestan síntomas respiratorios, a menudo sin los signos digestivos típicos, lo que se denomina reflujo silencioso. Esta interacción ocurre a través de dos mecanismos principales: el paso del material gástrico a la vía aérea, que causa inflamación por microaspiración, […]

2 06, 2026

Síndrome de Hurler, mucopolisacaridosis tipo 1 (MPS I)

Por |2026-09-04T10:37:02+02:002 junio, 2026|Pediatría|

El Síndrome de Hurler, conocido técnicamente como Mucopolisacaridosis tipo 1 (MPS I), representa una enfermedad de almacenamiento lisosómico, de herencia autosómica recesiva.

Su origen es la deficiencia de la enzima alfa-L-iduronidasa, lo que provoca una acumulación progresiva y tóxica de glucosaminoglucanos, específicamente dermatán y heparán sulfato.

Al fallar la degradación de estas sustancias, los lisosomas de prácticamente todas las células del organismo se saturan, desencadenando un daño multiorgánico que afecta el cerebro, los huesos, el […]

1 06, 2026

Tromboembolismo pulmonar

Por |2026-06-01T11:17:31+02:001 junio, 2026|Pediatría|

El tromboembolismo venoso representa una de las emergencias cardiovasculares más críticas y frecuentes en el entorno hospitalario. Esta condición clínica engloba dos patologías que, aunque distintas en su presentación, forman parte de un mismo proceso fisiopatológico: la trombosis venosa profunda y su complicación más grave, el tromboembolismo pulmonar.

La base del desarrollo de esta enfermedad se encuentra en la tríada de Virchow, que describe tres factores determinantes para la formación de un […]

1 06, 2026

La enfermedad de Gaucher

Por |2026-06-01T07:23:39+02:001 junio, 2026|Pediatría|

La enfermedad de Gaucher se consolida como el trastorno de almacenamiento lisosómico, originado por una deficiencia en la enzima beta-glucocerebrosidasa. En la población general la incidencia estimada es de 1 entre 40,000 y 1 entre 100,000 nacidos vivos.

Esta anomalía genética, ligada al gen GBA1 y heredada de forma autosómica recesiva, provoca que el organismo sea incapaz de degradar la glucosilceramide. Como consecuencia, este sustrato se acumula en los lisosomas de los […]

31 05, 2026

Enfermedad de Pompe. Glucogenosis tipo 3.

Por |2026-05-31T07:28:19+02:0031 mayo, 2026|Pediatría|

La enfermedad de Pompe es un trastorno genético raro, clasificado dentro de las enfermedades de almacenamiento lisosómico.

Su patogenia radica en la incapacidad del organismo para metabolizar el glucógeno, el cual se acumula de forma patológica debido a la deficiencia de la enzima alfa-glucosidasa ácida (GAA).

Esta acumulación sistémica provoca un daño irreversible en las células, con una predilección crítica por el tejido muscular y cardíaco. El origen de la patología se encuentra […]

Ir a Arriba